Los vectores AAV enmascarados hacen que la entrega génica responda al tejido, la luz o una lesión
Un estudio en ratones publicado en Nature Materials añade una etapa de activación a la entrega génica con AAV: una enzima hepática, la luz infrarroja cercana o la química asociada a una lesión retiran el bloqueo. Es una estrategia preclínica, no un tratamiento humano listo para usarse.
El virus adenoasociado, o AAV, se ha convertido en uno de los principales vehículos para la terapia génica porque puede introducir instrucciones genéticas en las células sin comportarse como un virus causante de enfermedades. Su utilidad siempre ha venido acompañada de un intercambio incómodo: una vez inyectado, el vector puede alcanzar más células y tejidos de los que los médicos querrían exponer. Una dosis que circula ampliamente también puede llegar al hígado, los músculos, el cerebro, el corazón o el sistema inmunitario, aunque el material estuviera pensado para un único lugar.
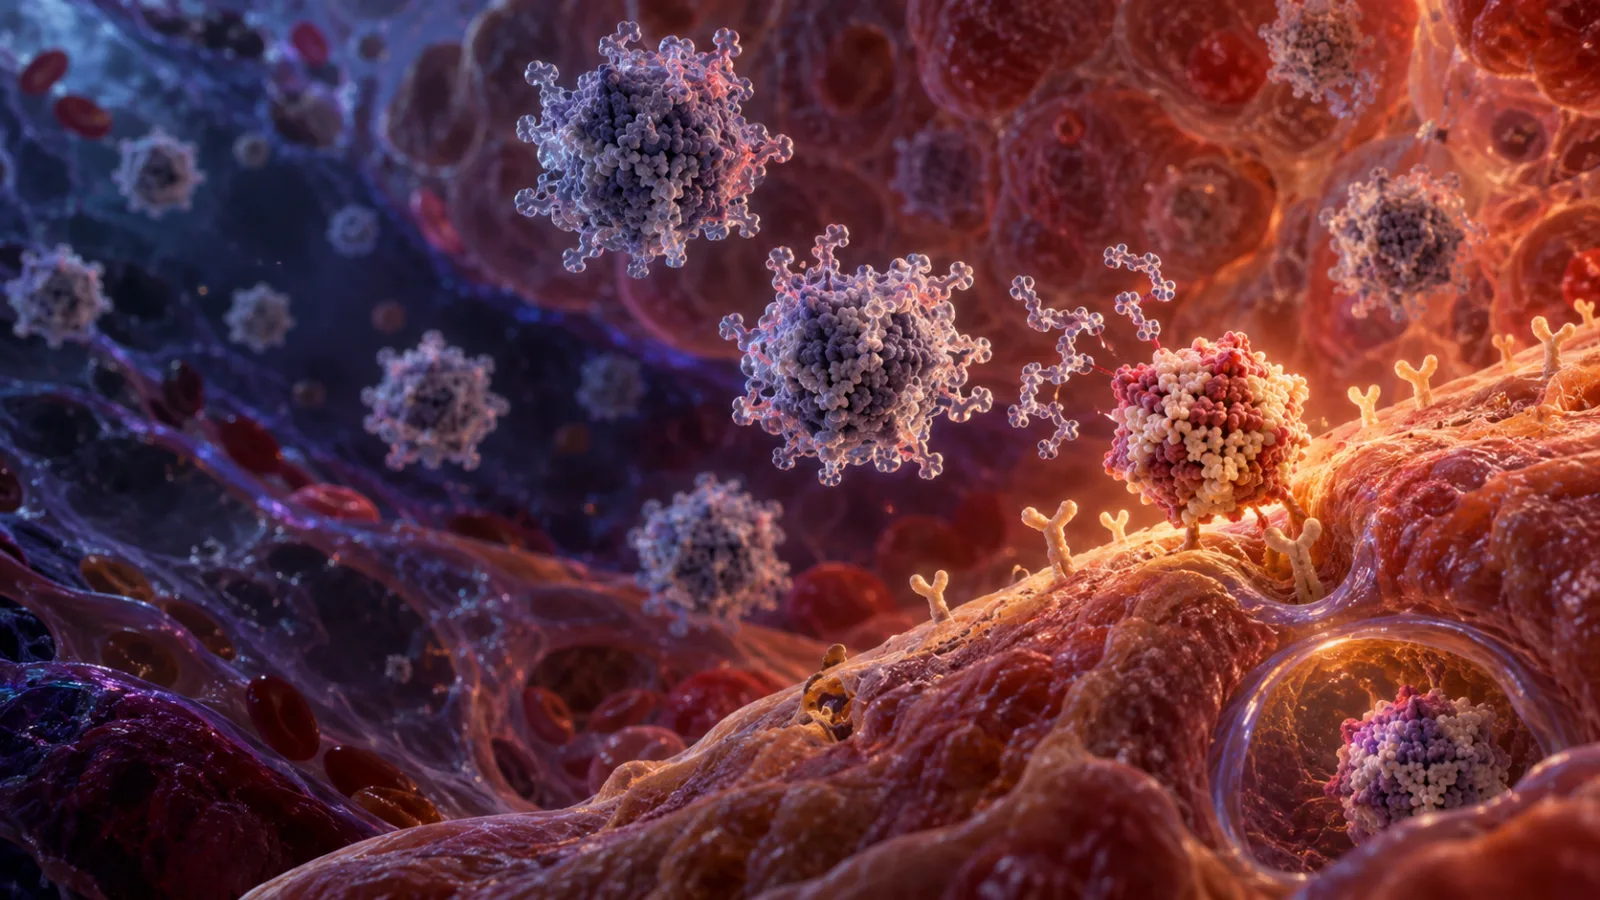
Un estudio publicado en Nature Materials el 29 de septiembre de 2026 describe una forma de añadir una segunda capa de control. Los investigadores construyeron partículas de AAV cuya capacidad para entrar en las células queda bloqueada químicamente al principio. El grupo de enmascaramiento puede retirarse después mediante una señal biológica local o con un estímulo externo de luz infrarroja cercana. En ratones, el enfoque dirigió la entrega génica hacia el hígado, iluminó regiones musculares y cerebrales y actuó sobre tejido cardiaco lesionado.
El avance importante no consiste en demostrar que el AAV puede transportar un gen. Eso se ha demostrado repetidamente, también en terapias aprobadas. La novedad está en intentar que el vector espere la autorización del tejido antes de volverse eficaz. La estrategia aborda una de las preguntas prácticas más difíciles de la terapia génica in vivo: cómo llevar suficiente carga a las células previstas y reducir al mismo tiempo la exposición en otros lugares.
Por qué sigue siendo difícil dirigir el AAV
El AAV es un vector viral pequeño, formado por una cubierta proteica, o cápside, que rodea el material genético. Los distintos serotipos de AAV y las cápsides modificadas muestran preferencias diferentes por determinados tejidos, pero “preferencia” no equivale a exclusividad. Un vector elegido para llegar al hígado todavía puede circular por otros órganos. Uno diseñado para alcanzar el sistema nervioso puede encontrarse con barreras, defensas inmunitarias y tipos celulares no deseados durante el trayecto.
El problema se vuelve más serio cuando el vector se administra de forma sistémica. La administración intravenosa resulta atractiva porque puede alcanzar tejidos difíciles de acceder directamente, pero antes de llegar a su destino todo el organismo queda expuesto a la partícula. La cantidad de vector necesaria para obtener una expresión útil en un órgano de difícil acceso puede aumentar la exposición en órganos que actúan como sumideros, especialmente el hígado.
También existe una limitación inmunitaria. La Administración de Alimentos y Medicamentos de Estados Unidos, la FDA, señala que las cápsides de AAV pueden provocar respuestas inmunitarias de anticuerpos y celulares, y que más del 90 % de las personas tienen anticuerpos de unión contra algunos serotipos de AAV. Algunos de esos anticuerpos neutralizan el vector antes de que pueda entrar en las células. Las respuestas inmunitarias pueden reducir la eficacia, eliminar células transducidas o dificultar una nueva dosis. No son detalles menores de ingeniería: influyen en si una terapia puede administrarse, cuánto vector hace falta y si podrá utilizarse de nuevo más adelante.
El nuevo estudio no elimina esas dificultades. Cambia el primer encuentro entre el vector y el organismo. En lugar de depender únicamente del tropismo de la cápside, los investigadores cubren temporalmente la capacidad de la cápside para interactuar con los receptores celulares. El vector está diseñado para circular en un estado menos activo y recuperar después su infectividad allí donde un desencadenante elegido retire la cubierta.
El sistema de enmascaramiento explicado con sencillez
El equipo utilizó la expansión del código genético para colocar un aminoácido no estándar, con un grupo tetrazina, en proteínas seleccionadas de la cápside del AAV. Ese asa química permitió unir una estructura bloqueadora a la partícula. El bloqueo interfería con la interacción necesaria para que el AAV infectara una célula.
Los investigadores probaron dos formas generales de crear el estado bloqueado. En una, la cápside modificada se conectó a una forma truncada del receptor del AAV. En otra, se unió polietilenglicol, conocido habitualmente como PEG, a la cápside. Ambas estrategias pretendían reducir o detener la transducción hasta que se retirara un conector escindible.
Después, el diseño emparejó la partícula enmascarada con un desencadenante. El estudio describe tres tipos de activación:
- Una proteasa específica del hígado llamada matriptasa-2, también conocida como TMPRSS6, podía retirar un grupo de enmascaramiento en el hígado.
- La luz infrarroja cercana podía activar las partículas en regiones iluminadas, incluidas zonas seleccionadas del músculo y el cerebro.
- Las especies reactivas del oxígeno asociadas con el daño tisular podían activar las partículas en un modelo de lesión cardiaca.
Esto ofrece más precisión que limitarse a elegir otro serotipo de AAV, pero no constituye un sistema universal de direcciones. Cada desencadenante tiene su propio alcance biológico, profundidad, duración y riesgo de activación no deseada. La idea útil consiste en separar la entrega de la activación: una partícula puede estar presente en el organismo sin ser plenamente competente para entrar en las células hasta que se cumpla una segunda condición.
Qué mostraron los experimentos en ratones
En el experimento hepático, los investigadores administraron por vía sistémica un sistema de AAV enmascarado activado por proteasa. Como la matriptasa-2 está asociada con la biología del hígado, el grupo de enmascaramiento podía retirarse preferentemente allí. El artículo informa de una entrega génica selectiva de tejido en ratones, no de una afirmación general según la cual se alcanzaran todas las células hepáticas y ningún otro órgano. La diferencia importa. La dirección biológica suele consistir en distribución y enriquecimiento relativo, no en un interruptor perfecto de encendido y apagado.
La versión activada por luz utilizó iluminación infrarroja cercana como control externo. La luz infrarroja cercana resulta más útil que la visible en experimentos con tejido porque puede penetrar más en el material biológico, aunque la penetración sigue siendo limitada y depende de la longitud de onda, la composición del tejido, la potencia y la geometría. En el estudio, la iluminación restauró la actividad del AAV en regiones seleccionadas, como el músculo y el cerebro.
El resultado cerebral debe entenderse como una demostración de activación localizada en un modelo animal, no como evidencia de que un tratamiento intravenoso pueda dirigirse desde fuera del cráneo a cualquier estructura del cerebro humano. La anatomía del ratón es más pequeña, la iluminación experimental puede organizarse con cuidado y las condiciones de administración no reproducen toda la complejidad de un procedimiento clínico.
El tercer diseño utilizó especies reactivas del oxígeno asociadas con la inflamación como señal vinculada a una enfermedad. En un modelo de ratón de lesión por isquemia-reperfusión cardiaca, el vector activado llevó al miocardio un gen que codifica VEGF-A165. Los autores informan de expresión localizada y de una mejora de la función cardiaca en ese modelo. El VEGF-A participa en el crecimiento de los vasos sanguíneos, por lo que el experimento examinó si una entrega sensible a la lesión podía favorecer la reparación de tejido cardiaco dañado.
Ese resultado resulta interesante por un motivo concreto: el desencadenante estaba ligado a la afección que se pretendía tratar y no a un punto anatómico arbitrario. Un vector que se active en un entorno lesionado podría, en principio, reducir la expresión en el tejido sano. Pero las pruebas actuales siguen siendo preclínicas. Un modelo murino de lesión por isquemia-reperfusión no equivale a una cardiopatía humana crónica, y un cambio en las mediciones cardiacas no demuestra un beneficio clínico duradero.
En qué se diferencia del tropismo tisular habitual
La ingeniería tradicional del AAV suele preguntar qué cápside entra de forma natural con mayor eficacia en el tejido objetivo. Los investigadores también pueden modificar la superficie de la cápside, unir ligandos de direccionamiento, cambiar el promotor que controla la expresión génica o administrar el vector directamente a un órgano. Cada método actúa en una etapa distinta.
El tropismo de la cápside influye en el lugar al que va la partícula y en las células a las que puede entrar. El promotor influye en qué células producen la proteína codificada después de que el vector haya entregado su carga genética. La administración directa modifica la ruta y la concentración. El enfoque del vector enmascarado añade una compuerta antes de la entrada celular: la partícula está diseñada para mantenerse menos infecciosa hasta que un desencadenante retire la barrera.
Esa compuerta adicional podría ser útil cuando un gen terapéutico es tan potente que la expresión fuera del objetivo importa. También podría reducir la cantidad de vector activo con la que entran en contacto los tejidos no deseados, aunque el estudio no demuestra que eso vaya a reducir la toxicidad clínica en seres humanos. La pregunta práctica no es solo si el enmascaramiento funciona en un experimento controlado. Hay que saber si pueden producirse suficientes partículas de forma uniforme, si permanecen estables durante el almacenamiento y en la sangre, si se activan en el lugar deseado y si evitan activarse en el momento equivocado.
La estrategia encaja además con una tendencia más amplia de la investigación en terapia génica: el control se está repartiendo entre varias capas en vez de asignarse a un único componente. Los científicos trabajan con cápsides que prefieren determinados tejidos, editores transitorios que no permanecen activos indefinidamente, partículas que liberan su carga bajo condiciones específicas y circuitos génicos que responden al estado celular. Un AAV enmascarado es una contribución más a ese problema de ingeniería de mayor escala.
Las limitaciones técnicas son importantes
La primera limitación es el modelo. Los resultados comunicados proceden de ratones. Los experimentos murinos son valiosos para estudiar la biodistribución, la química de activación y las primeras señales de seguridad, pero por sí solos no predicen el rendimiento humano con suficiente fiabilidad. Los tejidos humanos son más grandes, las historias inmunitarias de las personas son distintas y las enzimas y los entornos patológicos utilizados como desencadenantes pueden variar de un paciente a otro.
La segunda limitación es el control del desencadenante. Una enzima hepática puede estar relativamente enriquecida en el órgano previsto sin ser exclusiva de él. Las especies reactivas del oxígeno forman parte tanto de la señalización normal como de la biología de las lesiones. Si el umbral de activación es demasiado bajo, una partícula podría activarse en lugares sometidos a estrés oxidativo ordinario. Si es demasiado alto, el vector podría no activarse en el tejido enfermo. La ventana terapéutica debe medirse, no darse por supuesta.
La luz plantea otro conjunto de restricciones. La iluminación infrarroja cercana puede proporcionar control espacial a profundidades accesibles, pero la intensidad disminuye al atravesar el tejido y se ve afectada por la dispersión y la absorción. Llegar al cerebro humano profundo o a un órgano interno grande exigiría un método clínicamente aceptable para llevar suficiente luz al volumen correcto. El estudio demuestra un desencadenante de laboratorio controlable; no resuelve el problema clínico del hardware ni de la dosimetría.
La propia máscara química también tendrá que examinarse con atención. Añadir aminoácidos no estándar, conectores, fragmentos de receptores o PEG cambia la superficie del vector. Esas modificaciones podrían alterar el rendimiento de fabricación, la agregación, el tiempo de circulación, la biodistribución o el reconocimiento por parte del sistema inmunitario. Una partícula menos infecciosa antes de activarse aún puede ser visible para los anticuerpos y las células inmunitarias. Enmascarar la interacción con el receptor no equivale a volver invisible al vector para la inmunidad.
La capacidad de empaquetamiento del AAV también sigue siendo relevante. El vector solo puede transportar una cantidad limitada de material genético, y añadir componentes de control o sistemas de expresión más elaborados compite con la carga terapéutica. La química de enmascaramiento se aplica a la cápside en lugar de insertarse como una gran casete genética, lo que ayuda, pero el producto terapéutico completo todavía tendría que ajustarse a las restricciones de fabricación y empaquetamiento del AAV.
La administración repetida es otra cuestión sin resolver. Después de la exposición, el organismo puede desarrollar anticuerpos contra la cápside. Una partícula enmascarada puede cambiar cuándo y dónde se vuelve infecciosa, pero sigue construida con proteínas de AAV. Si el sistema inmunitario reconoce la cápside antes de la activación, las dosis posteriores podrían seguir siendo difíciles. Por eso, el nuevo sistema debe considerarse una intervención de direccionamiento, no una respuesta completa a la inmunogenicidad del AAV.
Por último, el estudio informa de resultados de entrega y reparación en animales, no de seguridad humana a largo plazo. La entrega génica puede persistir, y el efecto biológico de la proteína codificada puede durar más que el desencadenante original. Un vector activado durante una breve ventana de lesión podría producir potencialmente un cambio duradero en las células tratadas. Eso puede ser deseable, pero significa que el momento de activación, la duración de la expresión, la dosis y la reversibilidad necesitan evaluarse por separado.
Qué tendría que ocurrir antes del uso clínico
Un camino creíble hacia las pruebas en seres humanos exigiría algo más que reproducir una señal fluorescente intensa en tejido de ratón. Los investigadores tendrían que establecer qué cantidad de vector enmascarado llega a cada órgano, qué fracción permanece inactiva, qué fracción se activa y cuánto dura el estado activo. Esas mediciones tendrían que repetirse en ambos sexos, distintas edades, diferentes estados patológicos y especies animales pertinentes.
El paquete de seguridad también tendría que examinar las respuestas inmunitarias contra la cápside y los componentes químicos añadidos, la función hepática y renal, los marcadores inflamatorios, los efectos sobre la coagulación, la patología tisular y la posibilidad de expresión génica no deseada. En la aplicación cardiaca, sería importante distinguir la mejora funcional causada por la expresión localizada de los efectos provocados por el propio sistema de entrega o por el modelo experimental de lesión.
La fabricación es una prueba discreta, pero decisiva. El producto final necesitaría una proporción definida de partículas enmascaradas y no enmascaradas, un nivel fiable de modificación de la cápside, cantidades bajas de partículas vacías o dañadas y una vida útil adecuada para el uso clínico. Un sistema de activación que solo funcione cuando todas las partículas tengan el mismo estado químico será difícil de trasladar si la producción genera una población mezclada.
El campo también necesitaría una respuesta práctica para la selección de pacientes. Un diseño activado por proteasa depende de que la enzima objetivo esté presente al nivel correcto. Un diseño activado por una lesión depende de que la enfermedad produzca el entorno químico requerido. Uno activado por luz depende del acceso al tejido objetivo. Estas condiciones pueden diferir mucho entre pacientes, lo que podría orientar este tipo de terapias hacia indicaciones muy específicas y no hacia tratamientos amplios de talla única.
Los reguladores probablemente plantearían una pregunta sencilla y exigente: ¿qué ocurre cuando el desencadenante está presente fuera del tejido previsto? La respuesta debe proceder de estudios cuantitativos de biodistribución y toxicología, no de la etiqueta “dirigido”. La discusión de la FDA sobre la inmunogenicidad del AAV recuerda que los vectores de entrega son productos biológicos activos, con un perfil de seguridad propio.
El avance útil es el control, no una terapia terminada
La interpretación más defendible de este trabajo es que mejora la arquitectura de control de la entrega génica mediante AAV. Ya no se pide a la cápside que resuelva todos los problemas por sí sola. El vector puede diseñarse para permanecer enmascarado y activarse después mediante una enzima tisular, una señal luminosa externa o un entorno químico asociado a una enfermedad. Eso proporciona a los investigadores más variables que ajustar.
El estudio no demuestra que la terapia génica pueda dirigirse perfectamente ahora a cualquier órgano. Tampoco presenta un tratamiento humano, elimina la inmunidad preexistente, garantiza la administración repetida ni prueba que el resultado de reparación cardiaca vaya a trasladarse a los pacientes. Esos límites no son motivos para descartar el resultado. Definen qué deberán medir los siguientes experimentos.
Las noticias tecnológicas sólidas suelen llegar como una afirmación más estrecha que su versión de titular. Aquí, la afirmación es que las partículas de AAV pueden modificarse para llevar una barrera de activación de apariencia reversible y que varios desencadenantes pueden restaurar la entrega en tejidos seleccionados de ratón. Si trabajos posteriores confirman una activación fiable, una seguridad aceptable, una fabricación escalable y un rendimiento útil en animales de mayor tamaño, los vectores enmascarados podrían convertirse en una pieza de un conjunto de herramientas de terapia génica más preciso. Por ahora, el logro es un paso significativo hacia una entrega condicionada por el lugar y el momento en que el organismo emite la señal.
Fuentes
El trabajo principal se publicó en Nature Materials con el título “Controllable gene delivery via masked adeno-associated viral vectors”. Para el contexto sobre el direccionamiento de la edición génica se tuvo en cuenta el artículo de Nature “Location, location, location: how to edit genes only in the cells you want”. La información sobre las respuestas inmunitarias a los productos de terapia génica procede de la FDA, y el contexto adicional sobre las barreras inmunitarias de la entrega mediante vectores virales adenoasociados se basa en la revisión publicada en Frontiers in Immunology y disponible en PMC.
Related articles
Los hubs domésticos con IA local de IFA 2026: qué sustituyen, qué no y quién debería esperar
La IA local se ha convertido en la gran promesa del hogar inteligente en IFA 2026. Esta guía explica qué pueden sustituir realmente estos hubs, dónde están sus límites y qué comprobar antes de comprometerse con una compra o una campaña de financiación colectiva.
VolAnti lleva la detección acústica de código abierto a los drones FPV de fibra óptica
VolAnti es un detector compacto basado en ESP32-S3 que escucha los armónicos de los rotores en lugar de las emisiones de radio. Su primera prueba resulta prometedora, pero sigue siendo un sistema de alerta transparente, no una solución antidrón terminada.
RoguePlanet sin pánico: qué significa realmente el parche de Defender
Microsoft corrigió una escalada de privilegios en Defender, pero el riesgo práctico está en la fase post-compromiso, la visibilidad de parches y la velocidad del disclosure.
Los robots aprenden primero la autonomía aburrida
La maquinaria de construcción y los laboratorios de vehículos muestran dónde la autonomía se vuelve útil sin espectáculo.
Comments
Sign in to comment.
No comments yet.